Das Hurler-Syndrom ist eine seltene, fortschreitende genetische Erkrankung, die die Verarbeitung komplexer Moleküle beeinträchtigt, welche für die normale Zellfunktion unerlässlich sind. Als schwere Form der Mukopolysaccharidose Typ I (MPS I) führt es zu einer systemischen Ansammlung von Glykosaminoglykanen, wodurch nach und nach mehrere Organe beeinträchtigt werden. Die Erkrankung tritt häufig bereits im frühen Kindesalter auf, weshalb eine rechtzeitige Diagnose entscheidend ist. Fortschritte in der Behandlung und neue Ansätze der Gentherapie verändern zunehmend den Umgang mit dieser Erkrankung und das Verständnis ihrer Mechanismen.
Was ist das Hurler-Syndrom?
Das Hurler-Syndrom, auch als Morbus Hurler bezeichnet, entsteht durch einen Mangel des Enzyms Alpha-L-Iduronidase. Dieses Enzym ist für den Abbau bestimmter komplexer Zucker innerhalb der Lysosomen verantwortlich. Fehlt es oder ist es funktionsgestört, sammeln sich diese Substanzen im Gewebe an und beeinträchtigen normale zelluläre Prozesse.
Im Gegensatz zu lokal begrenzten Erkrankungen betrifft das Hurler-Syndrom den gesamten Körper. Es beeinträchtigt gleichzeitig die Skelettentwicklung, die Organfunktion und die neurologische Gesundheit. Diese umfassende Beteiligung erklärt sowohl den frühen Krankheitsbeginn als auch den fortschreitenden Verlauf.
Ursachen des Hurler-Syndroms
Die zugrunde liegende Ursache ist eine Mutation im IDUA-Gen, die autosomal-rezessiv vererbt wird. Das bedeutet, dass beide Elternteile das veränderte Gen tragen müssen, damit ihr Kind von der Erkrankung betroffen ist.
Aus biologischer Sicht führt die Mutation zu einem Enzymmangel, der wiederum die lysosomalen Abbauprozesse stört. Dadurch kommt es zu einer fortschreitenden Ansammlung nicht abgebauter Substanzen innerhalb der Zellen, insbesondere im Bindegewebe, Knorpel und in den Organen.
Symptome des Hurler-Syndroms
Die Symptome entwickeln sich im Laufe der Zeit. Häufig beginnen sie unauffällig und werden mit zunehmender Substanzansammlung immer ausgeprägter.
Im frühen Krankheitsstadium können bei Kindern Entwicklungsverzögerungen, wiederkehrende Infektionen und Hernien auftreten. Mit fortschreitender Erkrankung werden körperliche Merkmale deutlicher, darunter grobe Gesichtszüge und Gelenksteifigkeit. Auch eine Vergrößerung von Organen, insbesondere der Leber und Milz, ist häufig.
Die neurologische Beteiligung bringt eine zusätzliche Komplexität mit sich. Vor allem bei verzögertem Behandlungsbeginn können ein kognitiver Abbau, Verhaltensveränderungen und eingeschränkte Lernfähigkeiten auftreten.
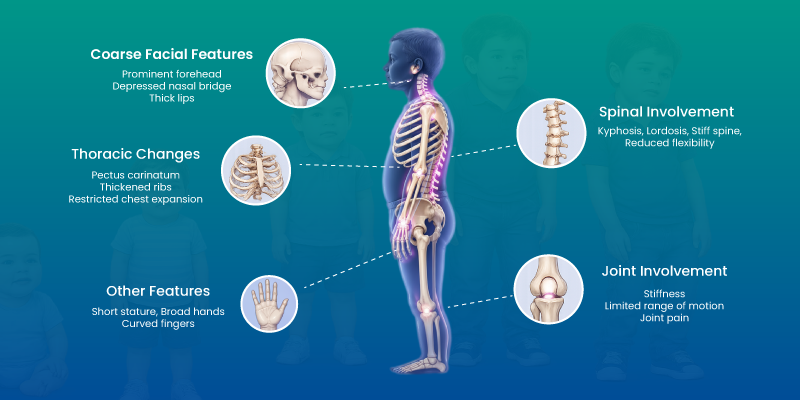
Wie das Hurler-Syndrom den Körper beeinflusst
Die Erkrankung betrifft nicht nur ein einzelnes Organsystem. Vielmehr löst sie eine Kette von Funktionsstörungen in verschiedenen Organsystemen aus.
| System | Klinische Auswirkungen |
| Skelettsystem | Abnormes Knochenwachstum, eingeschränkte Gelenkbeweglichkeit |
| Herz-Kreislauf-System | Verdickung der Herzklappen, eingeschränkte Herzfunktion |
| Atmungssystem | Verengung der Atemwege, wiederkehrende Infektionen |
| Nervensystem | Kognitiver Abbau, Entwicklungsverzögerung |
Diese Beteiligung mehrerer Organsysteme erfordert eine koordinierte Betreuung durch verschiedene medizinische Fachrichtungen anstelle einer isolierten Behandlung einzelner Symptome.
Diagnose des Hurler-Syndroms
Pränatale Diagnose
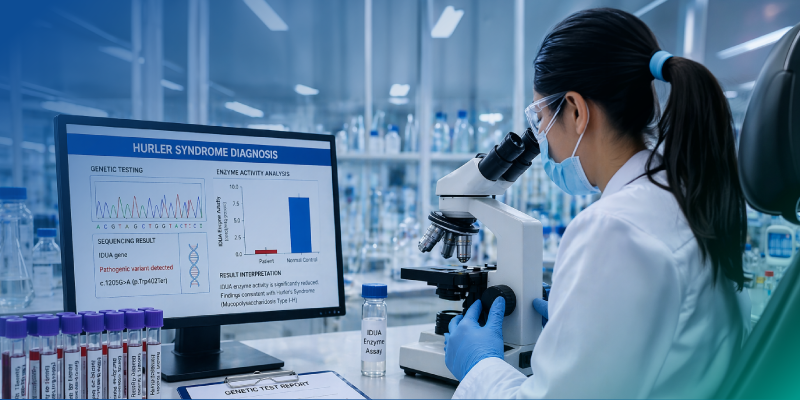
Eine pränatale Erkennung ist durch genetische Tests möglich, wenn in der Familie bereits Fälle der Erkrankung bekannt sind. Auch die Enzymaktivität kann mithilfe spezieller Untersuchungsmethoden bestimmt werden.
Eine frühzeitige Identifizierung ermöglicht es, Interventionsstrategien bereits für die Zeit unmittelbar nach der Geburt zu planen.
Postnatale Diagnose
Nach der Geburt wird die Diagnose in der Regel aufgrund des klinischen Erscheinungsbildes eingeleitet. Zur Bestätigung dienen Enzymtests und genetische Untersuchungen.
Ein strukturierter diagnostischer Ablauf gewährleistet die Abgrenzung zu anderen lysosomalen Speicherkrankheiten, die ähnliche klinische Merkmale aufweisen können.
Behandlung des Hurler-Syndroms
Die Behandlungsansätze umfassen mehrere Ebenen und kombinieren krankheitsmodifizierende Therapien mit unterstützenden Maßnahmen.
Krankheitsmodifizierende Behandlungen
Derzeit werden hauptsächlich zwei therapeutische Maßnahmen eingesetzt, um den Krankheitsverlauf zu beeinflussen.
Bei der Enzymersatztherapie wird das fehlende Enzym dem Körper zugeführt, wodurch die Substratansammlung in peripheren Geweben reduziert werden kann. Ihre Wirkung auf neurologische Symptome ist jedoch begrenzt.
Die hämatopoetische Stammzelltransplantation bietet eine längerfristige Quelle für die Enzymproduktion. Wird sie frühzeitig durchgeführt, kann sie das Fortschreiten der Erkrankung verlangsamen und die langfristigen Behandlungsergebnisse verbessern.
Lesen Sie auch über die Hormonersatztherapie.
Unterstützende und symptomatische Behandlung
Zusätzlich zu den krankheitsmodifizierenden Therapien zielt die unterstützende Versorgung darauf ab, alltägliche funktionelle Einschränkungen zu bewältigen.
Dazu gehören Physiotherapie zur Erhaltung der Beweglichkeit, Atemwegsmanagement zur Unterstützung der Atemfunktion und regelmäßige kardiologische Kontrollen zur frühzeitigen Erkennung möglicher Komplikationen. Im weiteren Krankheitsverlauf können außerdem Maßnahmen zur Unterstützung des Hör- und Sehvermögens erforderlich sein.
Neue Behandlungsansätze
Die Forschung konzentriert sich zunehmend darauf, den zugrunde liegenden genetischen Defekt zu beheben.
Die Gentherapie zielt darauf ab, funktionsfähige Kopien des defekten Gens einzubringen und dadurch möglicherweise die Enzymproduktion auf zellulärer Ebene wiederherzustellen. Erste klinische Studien deuten auf potenzielle Vorteile hin, die langfristigen Ergebnisse werden jedoch noch untersucht.
Prognose und Lebenserwartung
Die Prognose hängt maßgeblich vom Zeitpunkt des Behandlungsbeginns ab. Ohne Behandlung schreitet die Erkrankung schnell fort und führt zu einer erheblichen Krankheitsbelastung sowie einer verkürzten Lebenserwartung.
Eine frühzeitige Diagnose und Behandlung können diesen Verlauf verändern. Patienten, die rechtzeitig eine Stammzelltransplantation erhalten und kontinuierlich medizinisch betreut werden, haben häufig bessere Überlebenschancen und funktionelle Ergebnisse.
Lesen Sie auch über Anwendungen von Stammzellen.
Komplikationen des Hurler-Syndroms
Mit fortschreitender Erkrankung nehmen die Komplikationen zu und beeinflussen sich zunehmend gegenseitig.
Herzkomplikationen können durch eine Verdickung der Herzklappen entstehen, während Atemwegsprobleme häufig auf eine Verengung der Atemwege zurückzuführen sind. Skelettanomalien können die Beweglichkeit einschränken, und neurologische Verschlechterungen beeinträchtigen die kognitiven Fähigkeiten.
Diese Komplikationen erfordern eine kontinuierliche Überwachung und eine entsprechend angepasste Behandlung.
Leben mit dem Hurler-Syndrom
Das Leben mit dem Hurler-Syndrom erfordert eine langfristige Abstimmung zwischen medizinischer Versorgung und Unterstützung im Alltag.
Betroffene benötigen häufig eine multidisziplinäre Betreuung durch Kinderärzte, Neurologen, Kardiologen und Rehabilitationsteams. Neben der klinischen Behandlung spielt die Unterstützung durch die Familie eine zentrale Rolle für den Erhalt der Lebensqualität.
Bildungsangebote, Mobilitätshilfen und Anpassungen der täglichen Routinen sind wesentliche Bestandteile der langfristigen Versorgung.
Grenzen der derzeitigen Hurler-Syndrom-Therapien
Trotz medizinischer Fortschritte weisen die derzeit verfügbaren Behandlungsmöglichkeiten Einschränkungen auf.
- Begrenzte Möglichkeiten, neurologische Schäden rückgängig zu machen
- Abhängigkeit von einer frühzeitigen Diagnose für die Wirksamkeit
- Hohe Behandlungskosten
- Eingeschränkte Verfügbarkeit in verschiedenen Regionen
Diese Versorgungslücken verdeutlichen den Bedarf an kontinuierlicher medizinischer Innovation.
Zukunft der Gentherapie beim Hurler-Syndrom
Die Gentherapie stellt einen möglichen Wandel vom reinen Symptommanagement hin zu einer gezielten Behandlung der Krankheitsursache dar.
Anstatt das fehlende Enzym lediglich zu ersetzen, richtet sich dieser Ansatz direkt gegen die genetische Mutation. Durch die Wiederherstellung der Enzymproduktion an ihrem Ursprung könnte eine langfristige Kontrolle der Erkrankung ermöglicht werden.
Laufende Studien untersuchen die Sicherheit, Langzeitwirkung und Skalierbarkeit dieser Therapien. Obwohl sie sich noch in der Entwicklung befinden, gehören sie zu den vielversprechendsten Ansätzen in der Behandlung seltener Erkrankungen.
Fazit
Das Hurler-Syndrom ist eine komplexe Erkrankung, die mehrere Organsysteme betrifft und eine frühzeitige Diagnose sowie eine umfassende medizinische Betreuung erfordert. Obwohl die derzeitigen Behandlungsmöglichkeiten die Ergebnisse verbessert haben, sind ihre Einsatzmöglichkeiten weiterhin begrenzt. Neue Ansätze der Gentherapie eröffnen eine weitere Perspektive, indem sie darauf abzielen, die zugrunde liegende Ursache zu korrigieren, anstatt ausschließlich die Symptome zu behandeln. Kontinuierliche Forschung und eine koordinierte medizinische Versorgung werden entscheidend sein, um langfristige Behandlungsergebnisse zu verbessern.
Entdecken Sie weitere evidenzbasierte Einblicke und Perspektiven aus dem Gesundheitswesen: MDForLives