La sindrome di Hurler è una rara malattia genetica progressiva che compromette il modo in cui l’organismo metabolizza molecole complesse essenziali per il normale funzionamento cellulare. Essendo una forma grave di mucopolisaccaridosi di tipo I (MPS I), provoca un accumulo sistemico di glicosaminoglicani, compromettendo gradualmente il funzionamento di diversi organi. La condizione si manifesta spesso nelle prime fasi della vita, rendendo fondamentale una diagnosi tempestiva. I recenti progressi terapeutici e i nuovi approcci basati sulla terapia genica stanno iniziando a modificare il modo in cui questa malattia viene gestita e compresa.
Che cos’è la sindrome di Hurler?
La sindrome di Hurler, nota anche come malattia di Hurler, è causata da una carenza dell’enzima alfa-L-iduronidasi. Questo enzima è responsabile della degradazione di specifici zuccheri complessi all’interno dei lisosomi. Quando è assente o non funziona correttamente, queste sostanze si accumulano nei tessuti, alterando i normali processi cellulari.
A differenza delle patologie localizzate, la sindrome di Hurler è una malattia sistemica. Colpisce contemporaneamente lo sviluppo scheletrico, la funzionalità degli organi e la salute neurologica. Questo coinvolgimento diffuso spiega sia l’esordio precoce sia la natura progressiva della condizione.
Cause della sindrome di Hurler
La causa alla base della malattia è una mutazione del gene IDUA, ereditata secondo una modalità autosomica recessiva. Ciò significa che entrambi i genitori devono essere portatori del gene difettoso affinché il bambino sviluppi la malattia.
Dal punto di vista biologico, la mutazione determina una carenza enzimatica che, a sua volta, compromette i processi di degradazione lisosomiale. Ne consegue un progressivo accumulo intracellulare di sostanze non degradate, soprattutto nel tessuto connettivo, nella cartilagine e negli organi.
Sintomi della sindrome di Hurler
I sintomi evolvono nel tempo, spesso iniziando in modo poco evidente e diventando più pronunciati con l’aumentare dell’accumulo di sostanze.
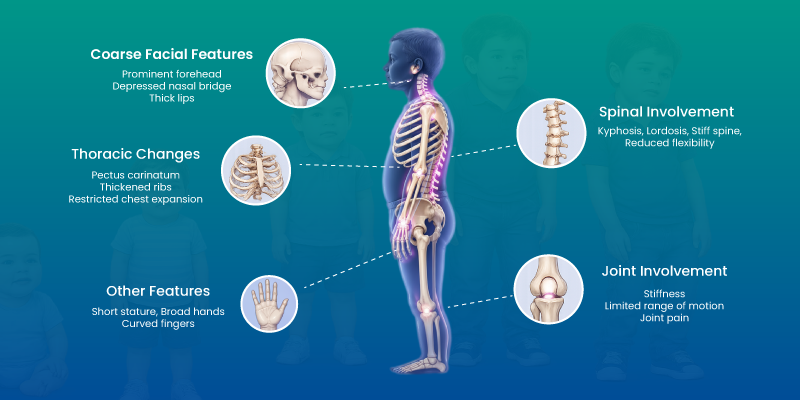
Nelle fasi iniziali, i bambini possono presentare ritardi dello sviluppo, infezioni ricorrenti ed ernie. Con la progressione della malattia, diventano più evidenti alcune caratteristiche fisiche, tra cui tratti del viso grossolani e rigidità articolare. È frequente anche l’ingrossamento degli organi, in particolare del fegato e della milza.
Il coinvolgimento neurologico introduce un ulteriore livello di complessità. Possono svilupparsi un declino delle capacità cognitive, cambiamenti comportamentali e una ridotta capacità di apprendimento, soprattutto quando il trattamento viene ritardato.
Come la sindrome di Hurler colpisce l’organismo
La malattia non interessa un singolo apparato in modo isolato. Al contrario, provoca una serie di disfunzioni che coinvolgono diversi sistemi e organi.
| Sistema | Impatto clinico |
| Scheletrico | Crescita ossea anomala, limitazione dei movimenti articolari |
| Cardiaco | Ispessimento delle valvole cardiache, riduzione della funzionalità |
| Respiratorio | Restringimento delle vie aeree, infezioni ricorrenti |
| Neurologico | Declino cognitivo, ritardo dello sviluppo |
Questo coinvolgimento multisistemico richiede una gestione coordinata tra diverse specialità mediche, anziché trattamenti isolati.
Diagnosi della sindrome di Hurler
Diagnosi prenatale
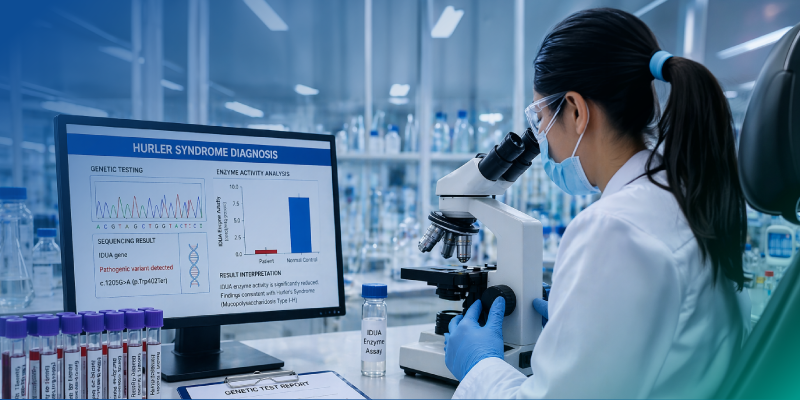
La diagnosi prenatale è possibile attraverso test genetici quando è nota una storia familiare della malattia. L’attività enzimatica può essere valutata anche mediante specifici metodi di screening.
L’identificazione precoce consente di pianificare le strategie di intervento immediatamente dopo la nascita.
Diagnosi postnatale
Dopo la nascita, la diagnosi viene generalmente avviata sulla base delle manifestazioni cliniche. Gli esami di conferma comprendono test enzimatici e analisi genetiche.
Un percorso diagnostico strutturato consente di distinguere questa patologia da altri disturbi da accumulo lisosomiale, che possono presentare caratteristiche cliniche simili.
Trattamento della sindrome di Hurler
Gli approcci terapeutici prevedono diversi livelli di intervento, combinando strategie in grado di modificare il decorso della malattia con cure di supporto.
Trattamenti in grado di modificare il decorso della malattia
Attualmente vengono utilizzati due interventi terapeutici principali per modificare la progressione della patologia.
La terapia enzimatica sostitutiva introduce nell’organismo l’enzima mancante, contribuendo a ridurre l’accumulo di substrati nei tessuti periferici. Tuttavia, il suo effetto sui sintomi neurologici è limitato.
Il trapianto di cellule staminali ematopoietiche offre una fonte più duratura di produzione dell’enzima. Quando viene eseguito precocemente, può rallentare la progressione della malattia e migliorare gli esiti a lungo termine.
Leggi anche: terapia ormonale sostitutiva
Cure di supporto e trattamento dei sintomi
Accanto ai trattamenti che modificano il decorso della malattia, le cure di supporto affrontano le difficoltà funzionali quotidiane.
Queste comprendono la fisioterapia per mantenere la mobilità, la gestione respiratoria per supportare la funzionalità delle vie aeree e il monitoraggio cardiaco per individuare precocemente eventuali complicanze. Con la progressione della malattia, può essere necessario anche un supporto per l’udito e la vista.
Trattamenti emergenti
La ricerca si concentra sempre più sulla correzione del difetto genetico alla base della malattia.
La terapia genica mira a introdurre copie funzionali del gene difettoso, con la possibilità di ripristinare la produzione dell’enzima a livello cellulare. I primi studi clinici suggeriscono potenziali benefici, sebbene gli esiti a lungo termine siano ancora in fase di valutazione.
Prognosi e aspettativa di vita
La prognosi dipende in larga misura dal momento in cui viene avviato l’intervento terapeutico. In assenza di trattamento, la malattia progredisce rapidamente, causando una significativa morbilità e una riduzione dell’aspettativa di vita.
La diagnosi e l’intervento precoci possono modificare questo decorso. I pazienti che ricevono tempestivamente un trapianto di cellule staminali e cure continuative spesso presentano una maggiore sopravvivenza e migliori risultati funzionali.
Leggi anche: applicazioni delle cellule staminali
Complicanze della sindrome di Hurler
Con la progressione della malattia, le complicanze diventano più evidenti e interconnesse.
Le complicanze cardiache possono insorgere a causa dell’ispessimento delle valvole cardiache, mentre i problemi respiratori derivano spesso dall’ostruzione delle vie aeree. Le anomalie scheletriche possono limitare la mobilità e il deterioramento neurologico compromette le funzioni cognitive.
Queste complicanze richiedono un monitoraggio continuo e strategie di gestione adattate all’evoluzione della malattia.
Vivere con la sindrome di Hurler
Vivere con la sindrome di Hurler richiede un coordinamento a lungo termine tra assistenza medica e sistemi di supporto nella vita quotidiana.
I pazienti necessitano spesso di un’assistenza multidisciplinare che coinvolge specialisti pediatrici, neurologi, cardiologi e team di riabilitazione. Oltre alla gestione clinica, il sostegno familiare svolge un ruolo centrale nel mantenimento della qualità della vita.
L’istruzione, l’assistenza alla mobilità e gli adattamenti della routine quotidiana sono componenti essenziali dell’assistenza a lungo termine.
Limiti delle attuali terapie per la sindrome di Hurler
Nonostante i progressi, i trattamenti attualmente disponibili presentano alcune limitazioni.
- Capacità limitata di invertire i danni neurologici
- Dipendenza dalla diagnosi precoce per ottenere risultati efficaci
- Costi elevati dei trattamenti
- Difficoltà di accesso alle cure in diverse aree geografiche
Queste lacune evidenziano la necessità di continuare a innovare.
Il futuro della terapia genica per la sindrome di Hurler
La terapia genica rappresenta un cambiamento di prospettiva: dalla gestione dei sintomi alla possibile correzione della malattia.
Anziché compensare la carenza dell’enzima, questo approccio interviene direttamente sulla mutazione genetica. Ripristinando la produzione dell’enzima alla sua origine, offre la possibilità di un controllo della malattia a lungo termine.
Gli studi in corso stanno valutando la sicurezza, la durata degli effetti e la possibilità di applicare queste terapie su larga scala. Sebbene siano ancora in fase di sviluppo, rappresentano una delle direzioni più promettenti nel trattamento delle malattie rare.
Conclusione
La sindrome di Hurler è una patologia complessa e multisistemica che richiede una diagnosi precoce e un’assistenza completa. Sebbene i trattamenti attuali abbiano migliorato gli esiti clinici, il loro ambito di efficacia rimane limitato. I nuovi approcci basati sulla terapia genica offrono una nuova prospettiva, concentrandosi sulla correzione della causa sottostante anziché sulla sola gestione dei sintomi. La ricerca continua e l’assistenza coordinata saranno fondamentali per migliorare gli esiti a lungo termine.
Scopri altri approfondimenti e prospettive sanitarie basati sulle evidenze scientifiche: MDForLives