Le syndrome de Hurler est une maladie génétique rare et évolutive qui affecte la manière dont l’organisme métabolise des molécules complexes essentielles au fonctionnement normal des cellules. Forme sévère de la mucopolysaccharidose de type I (MPS I), il entraîne une accumulation systémique de glycosaminoglycanes, perturbant progressivement le fonctionnement de plusieurs organes. Cette maladie de Hurler se manifeste souvent dès les premières années de vie, ce qui rend un diagnostic précoce essentiel. Les progrès récents des traitements et les approches émergentes de thérapie génique commencent à transformer la prise en charge et la compréhension de cette maladie.
Qu’est-ce que le syndrome de Hurler ?
Le syndrome de Hurler, également appelé maladie de Hurler, résulte d’un déficit en enzyme alpha-L-iduronidase. Cette enzyme est responsable de la dégradation de certains sucres complexes dans les lysosomes. Lorsqu’elle est absente ou fonctionne de manière insuffisante, ces substances s’accumulent dans les tissus et perturbent les processus cellulaires normaux.
Contrairement aux maladies localisées, la maladie de Hurler est une affection systémique. Elle affecte simultanément le développement du squelette, le fonctionnement des organes et la santé neurologique. Cette atteinte généralisée explique à la fois l’apparition précoce des symptômes et l’évolution progressive de la maladie.
Causes du syndrome de Hurler
La cause sous-jacente est une mutation du gène IDUA, transmise selon un mode autosomique récessif. Cela signifie que les deux parents doivent être porteurs du gène défectueux pour que leur enfant soit atteint.
Sur le plan biologique, cette mutation entraîne un déficit enzymatique qui perturbe les voies de dégradation lysosomale. Il en résulte une accumulation progressive de substances non dégradées dans les cellules, notamment dans les tissus conjonctifs, le cartilage et les organes.
Symptômes du syndrome de Hurler
Les symptômes de la maladie de Hurler évoluent au fil du temps. Ils apparaissent souvent de manière discrète avant de devenir plus prononcés à mesure que les substances s’accumulent.
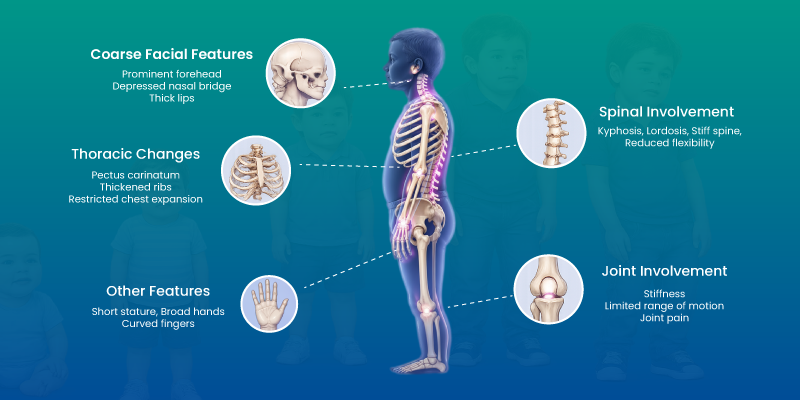
Aux premiers stades, les enfants peuvent présenter un retard du développement, des infections récurrentes et des hernies. À mesure que la maladie progresse, certaines caractéristiques physiques deviennent plus visibles, notamment des traits faciaux grossiers et une raideur articulaire. Une augmentation du volume des organes, en particulier du foie et de la rate, est également fréquente.
L’atteinte neurologique ajoute une autre dimension à la complexité de la maladie. Un déclin cognitif, des changements comportementaux et des difficultés d’apprentissage peuvent apparaître, notamment lorsque le traitement est retardé.
Comment le syndrome de Hurler affecte-t-il l’organisme ?
La maladie de Hurler ne touche pas un seul système de manière isolée. Elle entraîne plutôt une cascade de dysfonctionnements touchant plusieurs systèmes d’organes.
| Système | Conséquences cliniques |
| Squelettique | Croissance osseuse anormale, limitation des mouvements articulaires |
| Cardiaque | Épaississement des valves cardiaques, diminution de leur fonction |
| Respiratoire | Rétrécissement des voies respiratoires, infections récurrentes |
| Neurologique | Déclin cognitif, retard du développement |
Cette atteinte multisystémique nécessite une prise en charge coordonnée entre plusieurs spécialités médicales plutôt qu’un traitement isolé.
Diagnostic du syndrome de Hurler
Diagnostic prénatal
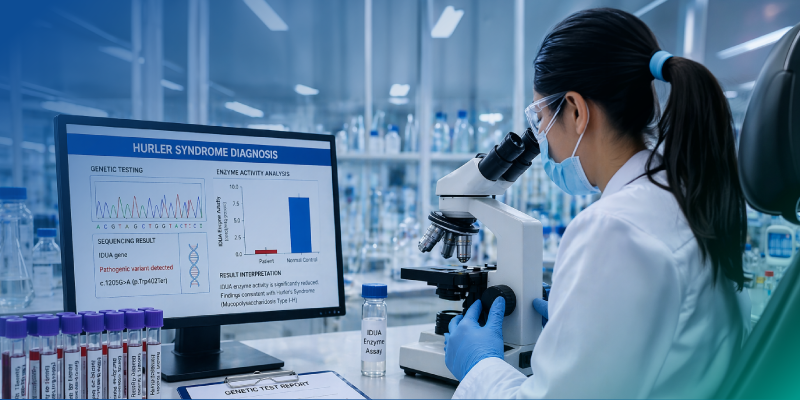
Un dépistage prénatal est possible grâce aux tests génétiques lorsqu’il existe des antécédents familiaux connus. L’activité enzymatique peut également être évaluée à l’aide de méthodes de dépistage spécialisées.
Une identification précoce permet de planifier les stratégies d’intervention dès la naissance.
Diagnostic postnatal
Après la naissance, le diagnostic est généralement engagé à partir des manifestations cliniques. Les examens de confirmation comprennent des dosages enzymatiques et une analyse génétique.
Une démarche diagnostique structurée permet de distinguer cette maladie des autres maladies de surcharge lysosomale, qui peuvent présenter des manifestations similaires.
Traitement du syndrome de Hurler
Les approches thérapeutiques reposent sur plusieurs niveaux d’intervention, associant des traitements modifiant l’évolution de la maladie à des soins de soutien.
Traitements modifiant l’évolution de la maladie
Deux interventions principales sont actuellement utilisées pour modifier la progression de la maladie de Hurler.
Le traitement enzymatique substitutif consiste à introduire dans l’organisme l’enzyme manquante afin de contribuer à réduire l’accumulation des substrats dans les tissus périphériques. Toutefois, son effet sur les symptômes neurologiques reste limité.
La greffe de cellules souches hématopoïétiques offre une source plus durable de production enzymatique. Lorsqu’elle est réalisée précocement, elle peut ralentir la progression de la maladie et améliorer les résultats à long terme.
Lire également notre article sur le traitement hormonal substitutif
Soins de soutien et prise en charge symptomatique
En complément des traitements modifiant l’évolution de la maladie, les soins de soutien permettent de répondre aux difficultés fonctionnelles du quotidien.
Ils comprennent notamment la kinésithérapie pour préserver la mobilité, la prise en charge respiratoire pour soutenir le fonctionnement des voies aériennes et une surveillance cardiaque afin de détecter précocement d’éventuelles complications. Un accompagnement pour les troubles auditifs et visuels peut également être nécessaire à mesure que la maladie progresse.
Traitements émergents
La recherche se concentre de plus en plus sur la correction de l’anomalie génétique à l’origine de la maladie.
La thérapie génique vise à introduire des copies fonctionnelles du gène défectueux, dans le but de rétablir potentiellement la production enzymatique au niveau cellulaire. Les premières études cliniques suggèrent des bénéfices potentiels, même si les résultats à long terme restent en cours d’évaluation.
Pronostic et espérance de vie
Le pronostic dépend fortement du moment où l’intervention thérapeutique est mise en place. En l’absence de traitement, la maladie de Hurler évolue rapidement, entraînant une morbidité importante et une réduction de l’espérance de vie.
Un diagnostic et une intervention précoces peuvent modifier cette évolution. Les patients bénéficiant rapidement d’une greffe de cellules souches et d’un suivi continu présentent souvent une meilleure survie et de meilleurs résultats fonctionnels.
Lire également notre article sur les applications des cellules souches
Complications du syndrome de Hurler
À mesure que la maladie progresse, les complications deviennent plus importantes et interdépendantes.
Des complications cardiaques peuvent survenir en raison de l’épaississement des valves, tandis que les problèmes respiratoires résultent souvent d’une obstruction des voies aériennes. Les anomalies squelettiques peuvent limiter la mobilité et le déclin neurologique affecte les fonctions cognitives.
Ces complications nécessitent une surveillance continue et des stratégies de prise en charge adaptées à l’évolution de la maladie.
Vivre avec le syndrome de Hurler
Vivre avec la maladie de Hurler implique une coordination à long terme entre les soins médicaux et les dispositifs d’accompagnement au quotidien.
Les patients ont souvent besoin d’une prise en charge multidisciplinaire faisant intervenir des pédiatres spécialisés, des neurologues, des cardiologues et des équipes de réadaptation. Au-delà du suivi clinique, le soutien familial joue un rôle central dans le maintien de la qualité de vie.
L’éducation, l’aide à la mobilité et l’adaptation des habitudes quotidiennes constituent des éléments essentiels de la prise en charge à long terme.
Limites des traitements actuels du syndrome de Hurler
Malgré les progrès réalisés, les traitements actuels présentent certaines limites.
- Capacité limitée à inverser les lésions neurologiques
- Dépendance à un diagnostic précoce pour obtenir une meilleure efficacité
- Coûts élevés des traitements
- Difficultés d’accès aux soins selon les régions
Ces lacunes soulignent la nécessité de poursuivre l’innovation thérapeutique.
Perspectives de la thérapie génique dans le syndrome de Hurler
La thérapie génique représente une évolution majeure, passant de la prise en charge des symptômes à une possible correction de la maladie.
Au lieu de compenser le déficit enzymatique, cette approche cible directement la mutation génétique à l’origine de la maladie. En rétablissant la production enzymatique à sa source, elle offre la possibilité d’un contrôle durable de la maladie.
Les études en cours évaluent la sécurité, la durabilité et la possibilité de déployer ces traitements à plus grande échelle. Bien qu’ils soient encore en développement, ils représentent l’une des pistes les plus prometteuses dans le traitement des maladies rares.
Conclusion
Le syndrome de Hurler est une maladie complexe touchant plusieurs systèmes de l’organisme et nécessitant un diagnostic précoce ainsi qu’une prise en charge globale. Bien que les traitements actuels aient amélioré les résultats cliniques, leur portée reste limitée. Les approches émergentes de thérapie génique ouvrent une nouvelle perspective en visant à corriger la cause sous-jacente plutôt qu’à gérer uniquement les symptômes. La poursuite de la recherche et une prise en charge coordonnée seront essentielles pour améliorer les résultats à long terme.
Découvrez davantage d’informations et de perspectives fondées sur les données scientifiques en matière de santé : MDForLives